执业药师
摘要:普拉替尼(普吉华)的作用与功效,用法用量说明书
普拉替尼(普吉华)的作用与功效,用法用量说明书
普拉替尼(pralsetinib,商品名普吉华/GAVRETO)是口服高选择性RET受体酪氨酸激酶抑制剂,用于RET基因融合阳性的局部晚期或转移性非小细胞肺癌(NSCLC),推荐剂量400 mg每日一次、空腹口服。关键临床数据分两层:ARROW研究最终分析(Ⅰ/Ⅱ期单臂,N=281,数据锁库2024年5月20日)中,初治患者总缓解率(ORR)78%(95% CI 69–86)、既往含铂化疗后患者ORR 63%(95% CI 54–71),总体中位总生存期(OS)44.3个月(95% CI 30.9–53.1),初治患者中位OS 50.1个月(95% CI 28.3–未达到)[1];AcceleRET-Lung研究(Ⅲ期随机,一线患者223例,数据截止2025年1月27日)中,普拉替尼中位无进展生存期(PFS)18.7个月,含铂标准治疗组9.0个月,HR 0.59(95% CI 0.42–0.84),p=0.0027[2]。
剂型为100 mg硬胶囊,内容物为白色至类白色粉末[3]。本品应由在抗肿瘤治疗方面富有经验的医生处方使用,用药前必须以经充分验证的检测方法确认RET基因融合阳性[3]。
RET(Rearranged during Transfection,转染重排)是一种跨膜受体酪氨酸激酶。RET基因与伙伴基因发生融合后,RET激酶不依赖配体持续激活,下游MAPK与PI3K-AKT通路持续活化,驱动肿瘤细胞增殖与存活。RET融合出现在1%–2%的NSCLC中[1]。在ARROW研究的疗效人群中,融合伴侣以KIF5B最常见(197/281,70%),其次为CCDC6(50/281,18%),NCOA4及其他伴侣合计约12%[1]。
本品为受体酪氨酸激酶RET抑制剂,可选择性抑制RET激酶活性,剂量依赖性抑制RET及其下游分子磷酸化,有效抑制表达RET(野生型和多种突变型)的细胞增殖[3]。
在重组酶活性抑制试验中,普拉替尼对野生型RET、RET V804L、RET V804M、RET M918T、CCDC6-RET酶活性抑制作用的IC50均小于0.5 nM;对RET的活性抑制约为对KDR活性抑制的80倍,约为对FGFR1活性抑制的25倍[3]。
V804(V804L、V804M、V804E)是RET融合阳性NSCLC常见的获得性耐药门控突变。普拉替尼抑制表达RET野生型、RET V804L、RET V804M、RET V804E的Ba/F3细胞增殖的IC50分别为16.5 nM、15.3 nM、4.6 nM、21.9 nM,与野生型(16.5 nM)处于同一数量级[3]。
卡博替尼、凡德他尼等早期多靶点酪氨酸激酶抑制剂在抑制RET的同时抑制VEGFR2、EGFR等激酶,高血压、皮疹、腹泻等脱靶毒性限制了剂量强度,抗肿瘤活性也有限。高选择性RET抑制剂将激酶抑制集中在RET上,疗效与毒性的平衡随之改变[1][3]。
普拉替尼在中国的RET融合阳性NSCLC适应证分两次形成。既往接受过含铂化疗的RET融合阳性局部晚期或转移性NSCLC成人患者为附条件批准,该适应症的完全批准取决于正在进行的确证性试验的临床获益[3]。RET融合阳性NSCLC患者的一线治疗适应证于2023年6月26日经国家药品监督管理局(NMPA)批准[4]。
使用本品治疗前必须明确有经充分验证的检测方法检测到RET基因融合阳性[3]。ARROW研究采用当地实验室的下一代测序法(NGS)、荧光原位杂交(FISH)及其他检测方法进行RET基因融合检测[1][3]。在ARROW研究既往含铂化疗的全球人群中,77%的患者以NGS方法检出(45%通过肿瘤样本、26%通过血液或血浆样本、6%样本类型未知),21%以FISH方法检出,2%以其他方法检出[3]。
本品的推荐剂量为400 mg,每日一次,空腹状态下口服,服用本品前至少2小时以及服用本品后至少1小时请勿进食。持续治疗,直至疾病进展或出现不可耐受的毒性[3]。
空腹给药的要求来自食物的暴露量影响:200 mg单剂量随高脂肪餐(约800至1000卡路里,其中50%–60%的卡路里来自脂肪)服用后,与空腹相比,普拉替尼平均Cmax增加104%(90% CI 65%,153%),平均AUC0-INF增加122%(90% CI 96%,152%),中位达峰时间从4小时延迟至8.5小时[3]。
如果漏服本品,应在当天尽快补服,在第二天重新恢复本品的常规日剂量服药计划。若在服用本品后发生呕吐,请勿补服额外剂量,但可按计划继续服用下个剂量[3]。
表1 针对不良反应推荐的本品剂量降低[3]
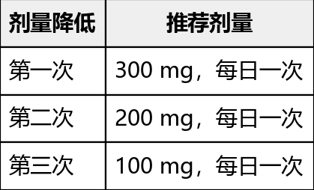
图1 表1 针对不良反应推荐的本品剂量降低。起始剂量400 mg每日一次;第一次降低为300 mg每日一次,第二次为200 mg每日一次,第三次为100 mg每日一次;对无法耐受100 mg每日一次口服给药的患者应永久停用本品。
对无法耐受100 mg每日一次口服给药的患者应永久停用本品[3]。
表2 针对不良反应推荐的本品剂量调整[3]
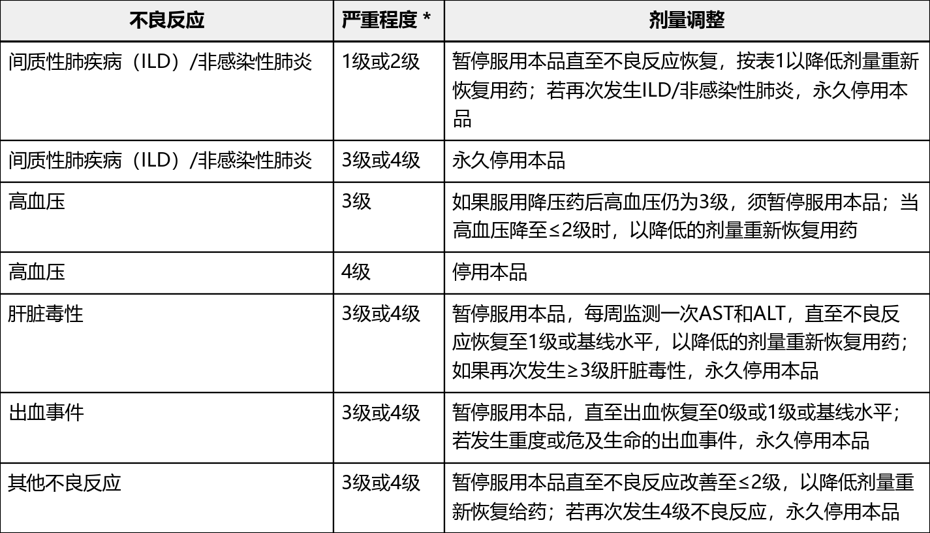
图2 表2 针对不良反应推荐的本品剂量调整(不良反应按NCI-CTCAE 4.03版分级)。间质性肺疾病(ILD)/非感染性肺炎1级或2级:暂停服用本品直至恢复,按表1以降低剂量重新恢复用药,再次发生则永久停用;3级或4级:永久停用本品。高血压3级(服用降压药后仍为3级):暂停服用本品,降至≤2级时以降低的剂量重新恢复用药;4级:停用本品。肝脏毒性3级或4级:暂停服用本品,每周监测一次AST和ALT至恢复至1级或基线水平,以降低的剂量重新恢复用药,再次发生≥3级则永久停用。出血事件3级或4级:暂停服用本品直至恢复至0级或1级或基线水平,重度或危及生命者永久停用。其他不良反应3级或4级:暂停服用本品至改善≤2级,按表1以降低剂量重新恢复给药,再次发生4级则永久停用。
*不良反应采用美国国家癌症研究所不良事件通用术语标准(NCI-CTCAE)4.03版进行分级[3]。
避免本品与已知的P-gp和强效CYP3A共同抑制剂联合用药。若无法避免,按表3降低本品的当前剂量;在停用这类抑制剂达其3–5个消除半衰期后,按联合治疗之前的剂量重新恢复本品用药[3]。
表3 因与P-gp和强效CYP3A共同抑制剂联合用药推荐的剂量调整[3]

图3 表3 因与P-gp和强效CYP3A共同抑制剂联合用药推荐的剂量调整。本品当前剂量400 mg口服每日一次者调整为200 mg每日一次;当前300 mg每日一次者调整为200 mg每日一次;当前200 mg每日一次者调整为100 mg每日一次。在停用P-gp和强效CYP3A共同抑制剂达其3-5个消除半衰期后,按联合治疗之前的剂量重新恢复本品用药。
避免本品与强效CYP3A诱导剂联合用药。若无法避免,应从联合用药的第7天开始,将本品的起始剂量增至当前剂量的两倍;在停用诱导剂至少14天后,按联合治疗之前的剂量重新恢复本品用药[3]。
肝功能不全:轻度肝损害患者(总胆红素≤ULN且AST>ULN,或总胆红素>ULN的1–1.5倍且AST值不限)不建议调整剂量;尚未在中度(总胆红素>ULN的1.5–3.0倍)或重度(总胆红素>ULN的3.0倍)肝损伤患者中对本品进行研究,尚未确定本品在重度肝损害患者中的安全性和有效性,不建议使用[3]。
肾功能不全:轻度和中度肾损害(CLcr 30–89 mL/min)对普拉替尼暴露量无影响;尚未在重度肾损害患者(CLcr<15 mL/min)中对普拉替尼进行研究[3]。
老年患者:在ARROW研究438例以400 mg每日一次推荐剂量服用本品的患者中,30%的患者年龄≥65岁,与年轻患者相比,老年患者的药代动力学、安全性或有效性未观察到差异[3]。
儿童患者:尚未确定本品在RET融合阳性NSCLC儿童患者中的安全性和有效性[3]。
表4 服用本品期间的监测与暂停安排[3]

图4 表4 服用本品期间的监测与暂停安排(中国上市说明书【注意事项】)。血压:基线测量,服药后常规每1-2周监测一次,遵医嘱开始或调整降压治疗,未受控制的高血压患者不可服用本品。肝功能:基线明确AST和ALT,最初3个月每2周一次,此后每月一次或有临床指征时监测。呼吸系统症状:出现呼吸困难、咳嗽、发热等提示ILD/非感染性肺炎的症状时立即停药并就医,行影像学与感染病因学评价。妊娠状态:用药前确认具有生育能力女性的妊娠状态。避孕:女性用药期间及末次服用本品后2周内采取有效非激素类避孕措施(本品可能使激素类避孕药失效),男性患者用药期间及末次服用本品后1周内采取有效避孕措施。哺乳:用药期间及末次服用本品后3周内不要母乳喂养。手术:择期手术前至少7天暂停,术后至少2周内不服用,直至伤口完全愈合。
以上均见说明书【注意事项】[3]。尚未确立伤口愈合并发症恢复后重新恢复服用本品的安全性。
避免与强效CYP3A抑制剂联合用药:本品与强效CYP3A抑制剂联合用药导致普拉替尼暴露量增大,可能增加不良反应的发生率和严重程度。避免与强效CYP3A诱导剂联合用药:联合用药导致普拉替尼暴露量下降,可能降低有效性[3]。
体外与临床研究中量化的相互作用如下[3]:
· 伊曲康唑(200 mg每日一次)与单剂量本品(200 mg)联合用药,普拉替尼Cmax增加84%,AUC0-INF增加251%。
· 利福平(600 mg每日一次)与单剂量本品(400 mg)联合用药,普拉替尼Cmax下降30%,AUC0-∞下降68%。
· 与弱效CYP3A诱导剂或胃酸中和剂联合用药时,未观察到普拉替尼药代动力学有临床意义的变化。
· 普拉替尼是P-gp和乳腺癌耐药蛋白(BCRP)的底物,是CYP3A4/5的时间依赖性抑制剂。
密封,不超过25℃保存;开启后保持原包装防潮贮藏,请勿丢弃包装中的干燥剂。药用高密度聚乙烯瓶及聚丙烯瓶盖包装,60粒/瓶、90粒/瓶、120粒/瓶,各1瓶/盒。有效期24个月[3]。
ARROW(NCT03037385)是一项多中心、非随机、开放性、多队列临床研究,评估本品400 mg每日一次单药治疗RET融合阳性转移性NSCLC患者的有效性与安全性,主要疗效评价指标为根据RECIST v1.1标准经盲态独立中心审评(BICR)评价的ORR和缓解持续时间(DOR)[1][3]。最终分析报告于数据锁库日2024年5月20日入组本品的281例患者,中位治疗时长15.0个月[1]。
表5 ARROW研究最终分析的有效性结果(JCO 2026,数据锁库2024-05-20)[1]
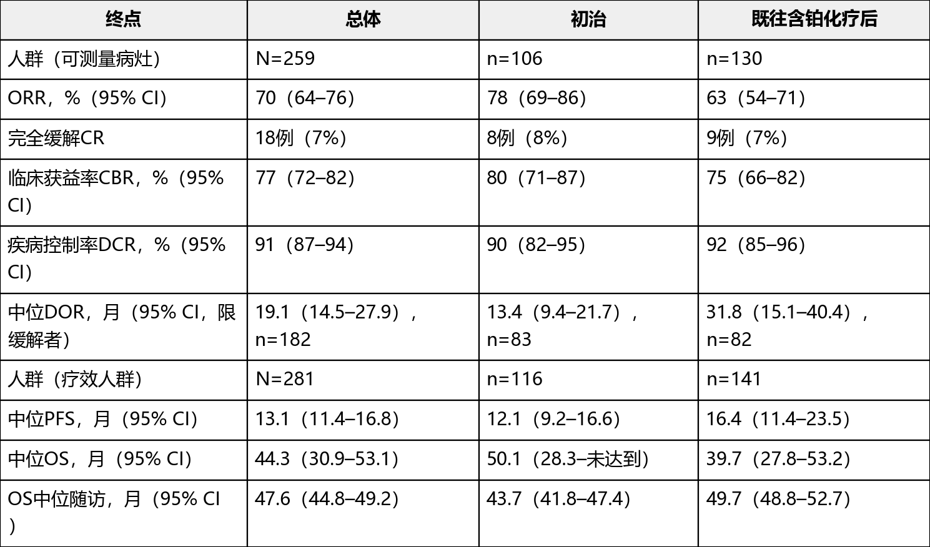
图5 表5 ARROW研究最终分析的有效性结果(Ⅰ/Ⅱ期单臂,NCT03037385,普拉替尼400 mg每日一次,数据锁库2024年5月20日,疗效经盲态独立中心审评按RECIST v1.1评价)。三列依次为总体/初治/既往含铂化疗后。可测量病灶人群(N=259/n=106/n=130):ORR 70%(95% CI 64-76)/78%(69-86)/63%(54-71);完全缓解18例(7%)/8例(8%)/9例(7%);临床获益率77%/80%/75%;疾病控制率91%/90%/92%;中位缓解持续时间(限缓解者,n=182/83/82)19.1(95% CI 14.5-27.9)/13.4(9.4-21.7)/31.8(15.1-40.4)个月。疗效人群(N=281/n=116/n=141):中位PFS 13.1(11.4-16.8)/12.1(9.2-16.6)/16.4(11.4-23.5)个月;中位OS 44.3(30.9-53.1)/50.1(28.3-未达到)/39.7(27.8-53.2)个月;OS中位随访47.6/43.7/49.7个月。缓解持续时间与无进展生存期按FDA删失规则计算。
ORR、CBR、DCR、DOR来自可测量病灶人群,PFS与OS来自疗效人群[1]。DOR与PFS按FDA删失规则计算[1]。初治人群按2019年7月方案修正(放宽入组条件,允许既往未纳入的、适合标准含铂治疗的一线患者入组)分为修正前47例与修正后69例,可测量病灶人群中修正前ORR为74%(95% CI 59–87)、修正后为81%(95% CI 69–90)[1]。
按融合伴侣分层,全部患者中CCDC6融合者的中位DOR为47.9个月(n=36),KIF5B融合者为13.1个月(n=132)[1]。按地区分层,亚洲患者(n=112,可测量病灶)ORR为71%(95% CI 61–79),其中初治82%(95% CI 67–92)、既往含铂化疗后62%(95% CI 49–74);亚洲患者中位OS为44.5个月(95% CI 24.2–53.2,n=122)[1]。
基线存在可测量中枢神经系统(CNS)转移的RET融合阳性NSCLC患者15例(初治1例、既往含铂化疗后13例、既往接受过非铂全身治疗1例),颅内ORR为53%(95% CI 27–79),完全缓解3例(20%),中位颅内DOR为14.8个月(95% CI 10.5–未达到),中位随访59.1个月;在11例颅内可评估患者中,颅内ORR为73%(95% CI 39–94),疾病控制率100%(95% CI 72–100)[1]。该分析报告了颅内ORR、CR、CBR、DCR与DOR,未报告颅内PFS[1]。
在281例安全性人群中,常见的≥3级治疗相关不良反应为贫血21%、高血压15%、中性粒细胞减少13%;21例(7%)发生≥3级严重感染相关治疗相关不良反应,其中肺炎5%、脓毒症1%;发生2例严重QT延长事件(<1%);既往接受过免疫治疗的患者中未观察到超敏反应[1]。
29例(10%)患者因治疗相关不良反应停用普拉替尼,144例(51%)因治疗相关不良反应降低剂量;导致剂量降低最常见的不良反应(任何原因)为贫血35例(12%)和中性粒细胞计数降低26例(9%)[1]。发生3例治疗相关死亡,与4例治疗相关不良反应有关(肺炎2例,间质性肺病与横纹肌溶解各1例),这3例均为亚洲的初治患者[1]。
中国说明书的安全性人群来自ARROW研究中438例RET变异的实体瘤患者,其中RET融合阳性NSCLC 220例、RET变异甲状腺癌138例,均以400 mg每日一次口服单药治疗[3]。
在220例转移性RET融合阳性NSCLC患者中,发生率≥15%的不良反应为便秘35%、疲乏35%、骨骼肌肉疼痛32%、高血压28%、腹泻24%、咳嗽23%、发热20%、水肿20%、感染性肺炎17%、口干16%,其中3–4级发生率最高的是高血压14%与感染性肺炎8%[3]。45%的患者发生严重不良反应,5%的患者发生致命性不良反应[3]。15%的患者因不良反应永久停用本品,60%因不良反应中断给药,36%因不良反应降低剂量[3]。
按438例实体瘤人群统计的特定不良反应:非感染性肺炎事件10.3%(3–4级2.7%,1例致命);高血压29.5%(3级14.4%,无4级及以上事件);肝脏毒性48.6%(≥3级6.4%,其中3级4.6%、4级1.8%,无5级事件);出血事件以鼻衄5.5%、血尿症2.3%、挫伤2.1%、血肿和咯血各1.1%为主,≥3级出血事件2.5%,1例患者发生致命性颅内出血;1例甲状腺髓样癌患者发生1级肿瘤溶解综合征[3]。
中国说明书【临床研究】收录了中国队列37例患者的数据,其中32例既往接受过铂类药物化疗且有可测量病灶的患者ORR为56%(95% CI 38–74),完全缓解3.1%,部分缓解53%[3]。中国队列中位年龄54岁(范围26–77岁),54%为女性,41%既往或当前患有CNS转移瘤,最常见的RET融合伴侣为KIF5B(62%)和CCDC6(19%)[3]。中国NSCLC患者(n=37)中发生率≥25%的不良反应(含实验室检查结果异常)为AST升高、中性粒细胞计数降低、贫血、白细胞计数降低、ALT升高、血肌酸磷酸激酶升高、血碱性磷酸酶升高、高血压、血小板计数降低[3]。
AcceleRET-Lung(NCT04222972)是Ⅲ期随机开放标签研究,比较普拉替尼与含铂标准治疗±帕博利珠单抗一线治疗RET融合阳性转移性NSCLC,入组223例患者,数据截止2025年1月27日,结果于2026年3月5日在ClinicalTrials.gov发布[2]。该研究因组织与商业决策提前终止,非因疗效或安全性原因[2]。
表6 AcceleRET-Lung研究主要疗效结果(一线,n=223,数据截止2025-01-27)[2]
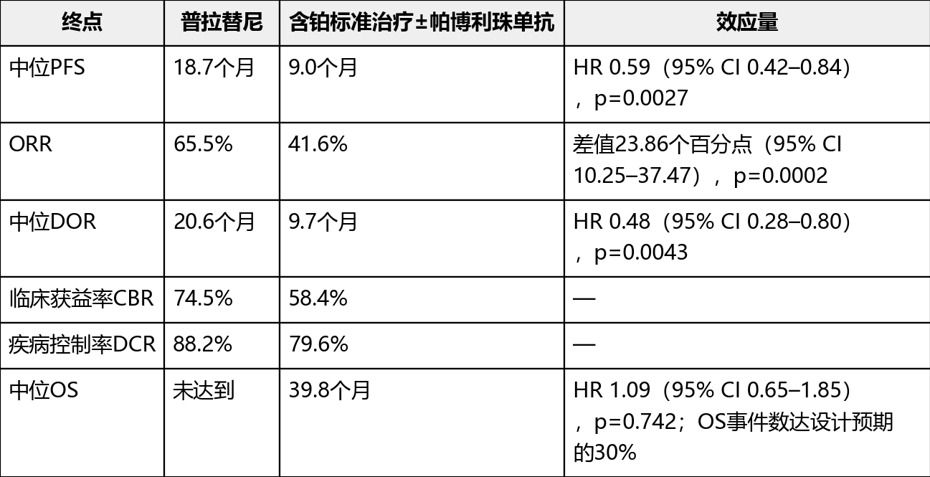
图6 表6 AcceleRET-Lung研究主要疗效结果(Ⅲ期随机开放标签研究,NCT04222972,一线RET融合阳性转移性NSCLC共223例,数据截止2025年1月27日,结果于2026年3月5日发布)。中位无进展生存期:普拉替尼18.7个月,含铂标准治疗±帕博利珠单抗9.0个月,HR 0.59(95% CI 0.42-0.84),p=0.0027。总缓解率:65.5%对41.6%,差值23.86个百分点(95% CI 10.25-37.47),p=0.0002。中位缓解持续时间:20.6个月对9.7个月,HR 0.48(95% CI 0.28-0.80),p=0.0043。临床获益率74.5%对58.4%;疾病控制率88.2%对79.6%。中位总生存期未达到对39.8个月,HR 1.09(95% CI 0.65-1.85),p=0.742,总生存期事件数达设计预期的30%,对照组允许疾病进展后交叉使用普拉替尼。
对照组允许疾病进展后交叉使用普拉替尼[2]。
· 2020年,美国FDA以加速批准(基于ORR与DOR结果)批准普拉替尼用于转移性RET融合阳性NSCLC成人患者[5]。
· 既往接受过含铂化疗的RET融合阳性局部晚期或转移性NSCLC成人患者适应证在中国以附条件批准上市[3]。
· 2023年6月26日,NMPA批准普拉替尼用于RET融合阳性NSCLC患者的一线治疗[4]。
· 中国临床肿瘤学会(CSCO)《非小细胞肺癌诊疗指南》2026版将普拉替尼列为RET融合阳性NSCLC一线治疗的Ⅰ级推荐,注释依据为ARROW研究阳性结果与2023年6月26日NMPA一线获批[4]。
· 美国国家综合癌症网络(NCCN)《非小细胞肺癌临床实践指南》V5.2026版将普拉替尼列为RET融合阳性NSCLC一线治疗的首选推荐之一,类别为category 1[6]。
· 2025年,普拉替尼的全球商业化范围调整:欧盟上市授权主动撤回,美国甲状腺髓样癌适应证撤回,RET融合阳性NSCLC适应证维持有效;声明明确上述决定并非基于本品的疗效或安全性[7]。大中华区由基石药业继续商业化[3][7]。
普拉替尼的推荐剂量是多少?400 mg,每日一次,空腹口服——服用本品前至少2小时以及服用本品后至少1小时请勿进食。持续治疗直至疾病进展或出现不可耐受的毒性(中国说明书【用法用量】)[3]。
普拉替尼治疗RET融合阳性非小细胞肺癌的ORR是多少?ARROW研究最终分析(数据锁库2024年5月20日,可测量病灶人群):初治患者78%(95% CI 69–86,n=106),既往含铂化疗后患者63%(95% CI 54–71,n=130),总体70%(95% CI 64–76,N=259)[1]。
普拉替尼一线治疗的中位OS是多少?ARROW研究最终分析初治患者中位OS为50.1个月(95% CI 28.3–未达到,n=116,中位随访43.7个月);全部患者中位OS为44.3个月(95% CI 30.9–53.1,N=281,中位随访47.6个月)[1]。
AcceleRET-Lung研究中普拉替尼的中位PFS是多少?18.7个月,对照含铂标准治疗±帕博利珠单抗组为9.0个月,HR 0.59(95% CI 0.42–0.84),p=0.0027;一线患者223例,数据截止2025年1月27日[2]。
普拉替尼的颅内缓解率是多少?ARROW研究最终分析中,基线有可测量CNS转移的15例患者颅内ORR为53%(95% CI 27–79),完全缓解3例(20%),中位颅内DOR 14.8个月(95% CI 10.5–未达到);11例颅内可评估患者颅内ORR为73%(95% CI 39–94)[1]。
普拉替尼漏服或服药后呕吐怎么处理?漏服应在当天尽快补服,第二天重新恢复常规日剂量服药计划;服药后发生呕吐请勿补服额外剂量,按计划继续服用下个剂量(中国说明书【用法用量】)[3]。
普拉替尼最常见的不良反应是什么?中国说明书中220例转移性RET融合阳性NSCLC患者发生率≥15%的不良反应为便秘35%、疲乏35%、骨骼肌肉疼痛32%、高血压28%、腹泻24%、咳嗽23%、发热20%、水肿20%、感染性肺炎17%、口干16%;3–4级发生率最高的是高血压14%和感染性肺炎8%[3]。ARROW研究最终分析中常见的≥3级治疗相关不良反应为贫血21%、高血压15%、中性粒细胞减少13%[1]。
[1] Besse B, Subbiah V, Curigliano G, et al. Final Efficacy and Safety Data From the Phase I/II ARROW Study of Pralsetinib in Patients With Advanced RET Fusion–Positive Non-Small Cell Lung Cancer. Journal of Clinical Oncology, 2026, 44(13): 1190-1197. DOI: 10.1200/JCO-25-01489.
[2] Hoffmann-La Roche. A Study of Pralsetinib Versus Standard of Care for First-Line Treatment of Advanced Non-Small Cell Lung Cancer (NSCLC) (AcceleRET-Lung). ClinicalTrials.gov: NCT04222972, results first posted 2026-03-05.
[3] 普拉替尼胶囊说明书(普吉华),规格100 mg。药品上市许可持有人:Blueprint Medicines Corporation;境内联系机构:基石药业(苏州)有限公司。执行标准:JX20210026。
[4] 中国临床肿瘤学会(CSCO). 非小细胞肺癌诊疗指南2026版. (RET融合阳性NSCLC一线治疗Ⅰ级推荐及注释)
[5] GAVRETO® (pralsetinib) capsules, for oral use. US Prescribing Information, Revised 12/2025. Rigel Pharmaceuticals, Inc.(文件载明 Initial U.S. Approval: 2020)
[6] National Comprehensive Cancer Network. NCCN Clinical Practice Guidelines in Oncology: Non-Small Cell Lung Cancer, Version 5.2026.
[7] Genentech, Inc. Statement on Gavreto (pralsetinib) voluntary withdrawal from the EU market and MTC indication withdrawal in the US, 2025.
本品为处方药,说明书载明应由在抗肿瘤治疗方面富有经验的医生处方使用;本文内容为药品信息与临床研究数据的整理,不构成诊疗或用药建议,具体治疗请遵医嘱。
本文数据存在以下边界。ARROW研究为单臂研究,无同期对照,其缓解率与生存期数值不能与历史对照或化疗队列直接换算,研究者在讨论中亦指出单臂设计限制了结果解读[1]。ARROW研究与AcceleRET-Lung研究是两项独立研究,入组人群、分期、地区构成与数据截止各不相同,本文分别列出两项研究的结果,数值不构成同一队列内的连续结果。ARROW研究最终分析(数据锁库2024年5月20日)、中国上市说明书所载数据(数据时点较早)与AcceleRET-Lung研究(数据截止2025年1月27日)分属三个不同的数据时点,同一指标在不同时点的数值存在差异,引用时应注明所属研究与数据截止日。AcceleRET-Lung研究的OS分析仅达到设计预期事件数的30%,且对照组允许疾病进展后交叉使用普拉替尼,该研究的OS结果不支持生存获益或不获益的结论。中国说明书中出血事件的任何级别发生率一项原文数字不完整,本文未采用该数值,仅引用其≥3级出血事件2.5%及各具体事件的发生率。美国说明书2025年12月修订版已将严重感染(包括细菌、真菌、病毒及机会性感染)列为黑框警告,中国上市说明书未设黑框警告,但【不良反应】项下载明感染性肺炎17%(3–4级8%)[3][5]。普拉替尼的贫血与中性粒细胞减少发生率较高,需按说明书的剂量调整规则与监测要求管理[1][3]。本文所引指南推荐级别以各指南现行版本为准,指南推荐随证据更新可能调整。

 普拉替尼
胶囊剂
100mg*120粒
 中国基石药业
经FDA批准的检测确认为RET融合阳性的转移性非小细胞肺癌(NSCLC)成人患者,和需要全身治疗且放射性碘难治(如果放射性碘适用)的RET融合阳性晚期或转移性甲状腺癌12岁及以上儿童患者和成人患者。
2026-08-05 16:44:15
2026-08-05 16:13:20
2026-07-19 21:11:53
2026-07-19 21:07:53
2026-07-19 21:04:57
2026-07-07 23:09:45
2026-07-07 23:02:28
2026-07-07 22:57:16
2026-06-26 15:21:14
2026-06-26 14:35:58